龙德完成国际头部企业PMA项目QMSR820培训:2天实战培训实录
培训实录
龙德为头部械企开展 PMA 项目
QMSR 820 实战课
2026年2月QMSR正式强制生效。对于PMA(上市前批准)项目、产品直供美国市场的医疗器械企业而言,这一变化最先落在质量体系上:必须在21 CFR Part 820框架下重新搭建体系,并接受FDA更为严格的现场检查。
近期,龙德面向国际头部企业的FDA QMSR两天封闭式实战培训顺利收官。该企业已具备成熟的ISO13485体系,并生成PMA高风险器械项目。培训由杨老师主讲,结合PMA高风险器械的合规要求,以理论讲解与实战演练相结合的方式,输出QMSR体系搭建、实施落地、应对审核的完整思路。
FDA新版QMSR法规通过IBR引用机制吸纳ISO13485:2016,但不等于拥有ISO13485证书就自动满足QMSR(21 CFR 820)的全部要求。法规明确了效力层级:联邦法案优先于21 CFR 820法规条款,21 CFR 820法规条款优先于ISO标准;在此之上,仍存在FDA独有的强制监管要求。
企业涉及PMA高风险医疗器械,未来可能需要频繁接受FDA现场核查。
本次两天定制化培训因此避开了ISO13485通用内容的重复讲解,重点聚焦ISO13485与QMSR的差距识别,以及全新搭建820体系的实操方法,并配合实战演练,输出可直接复用的建设思路。
培训为期两天,课程结合客户现状定制,兼顾法规解析、警告信案例、体系搭建方法与分组实战。
第一天:搭建体系顶层框架,夯实设计与风险管理底座
课程围绕 QMSR 核心框架、审核要求与质量体系总要求展开,讲解了QMSR核心要求,介绍了FDA审核要求的重大变革、审核风险与应对策略,举例了审核的常见问题、案例,并提供应审建议。对比拆解 ISO13485 与 QMSR 之间的差异,梳理 UDI、器械追溯、投诉、召回等配套法规的合规链路,帮助企业识别现有体系缺口。
聚焦 PMA 产品设计开发、产品导入与风险管理,深度解读 QMSR框架下的风险管理要求以及 ISO14971 的衔接要求。配套开展分组实战演练,学员结合自身 PMA 产品完整实操风险识别、评估、控制、评审全流程,讲师现场点评,解决风险管理流于形式、风险评估不全、管控措施不足等短板。
第二天:讲解生产过程控制与专项管控模块,明确体系导入及迎检方案
课程围绕生产全流程控制展开,覆盖DMR与过程验证、洁净厂房与空调系统及水系统、灭菌确认、特殊过程与关键过程管控、IQ/OQ/PQ要求及样本数量、质量管理体系软件确认等环节,指导新建体系的企业理清各类验证文件的建设逻辑与先后顺序。
在此基础上,课程逐项讲解资源管理、采购与外包过程控制、监测设备控制、记录管理、不合格品管理、客户投诉管理,以及不良事件MDR与召回管理,明确各模块的管控要求与相互衔接关系。
针对企业最易反复出问题的纠正预防环节,课程系统传授CAPA的七大法定核心流程,剖析五类高频失效问题并给出可落地的优化方案,帮助学员把CAPA真正落到根因与有效性验证上。
课程解读了820.35记录控制与820.45器械贴标和包装控制两项核心专项。记录控制部分,讲解QMSR在ISO13485第4.2.5条基础上的新增要求,包括投诉记录与服务记录,以及记录保存期限、检索要求、机密记录的标记与FDA信息披露范围的判定。
贴标与包装部分,讲解放行前检查的核心内容、贴标与包装的文档要求以及防混淆控制流程,并结合贴标错误、包装混淆等常见风险,提示FDA检查中该条款的高频关注点。
课程还系统介绍FDA QMSR检查的核心变革与完整现场检查流程,拆解六大QMS核心审查领域要点与四大OAFR强制合规审查项,并提供覆盖检查全流程的应对策略;针对已有ISO13485、正在新建QMSR 820体系的企业,输出体系导入实施路径。
课程最后设置开放研讨与答疑,围绕企业体系建设中的真实难题逐一交流解答。
参训学员为企业各个部门的负责人和成员,培训结束后,学员反馈集中在以下几个方面。附学员真实反馈图:
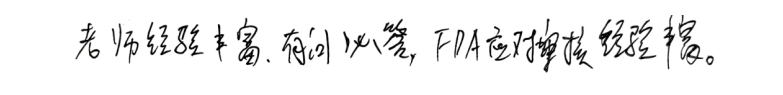
“老师经验丰富,有问必答,FDA应对审核经验丰富”
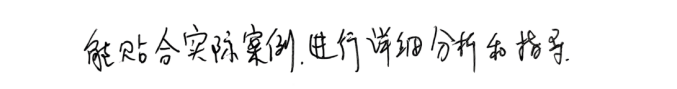
“能贴合实际案例,进行详细分析和指导”
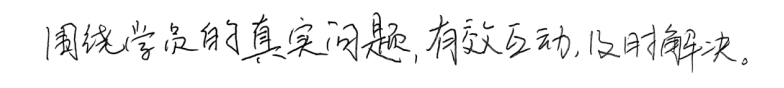
“围绕学员的真实问题,有效互动,及时解决”
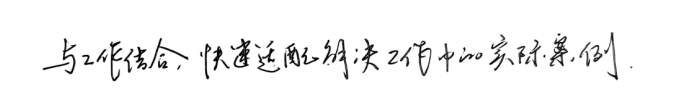
“与工作结合,快速适配解决工作中的实际案例”
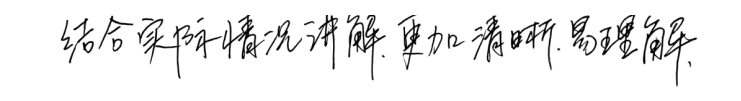
“结合实际情况讲解,更加清晰,易理解”
对于国际巨头的 PMA 项目而言,QMSR 培训不能停留在法规科普层面,必须结合真实产品流程、现有文件架构和检查员问询逻辑做实战演练。2 天集中培训的价值在于:在较短时间内完成认知对齐、风险识别,让团队不仅“知道新规”,更知道“下一步该什么做、保留什么证据”。
如需 FDA QMSR 定制培训、QMSR 差距评估、模拟 FDA 审核、迎审辅导、PMA 项目体系升级等合规服务,欢迎与我们联系交流。